Richtlinien zur Einreichung von Proben
SNP-Substitutionsspektrum-Ausgabe aus dem bereitgestellten de novo ddRAD-Bericht.
Inhaltsverzeichnis
Laden Sie unser Broschüre zu Genotypisierungs-Lösungen herunter, um einen schnellen Überblick über unsere umfassenden Genotypisierungsoptionen zu erhalten.
Gesamtkatalog anzeigen
Was ist Genotypisierung durch Sequenzierung (GBS)
GBS ist ein Next-Generation-Sequenzierung (NGS)–basierte Methode, die eine genomweite SNP-Identifizierung in großen Populationen ermöglicht. Sie ist besonders geeignet für Arten mit begrenzten genomischen Informationen und für Projekte, die eine hochdurchsatzfähige, kosteneffiziente Genotypisierung erfordern.
Diese Technik wird häufig verwendet in:
- Genetische Kartierung
- Populationsgenetik
- Marker-gestützte Selektion
- Molekulare Züchtung
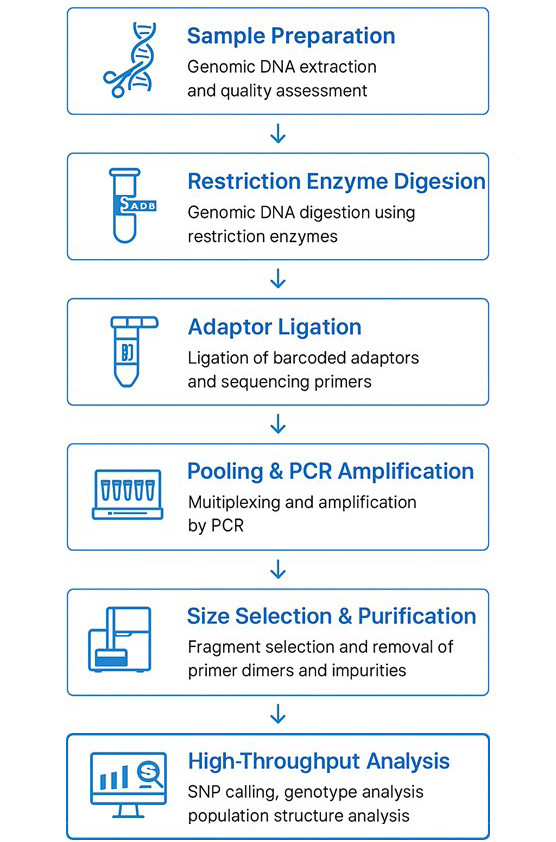
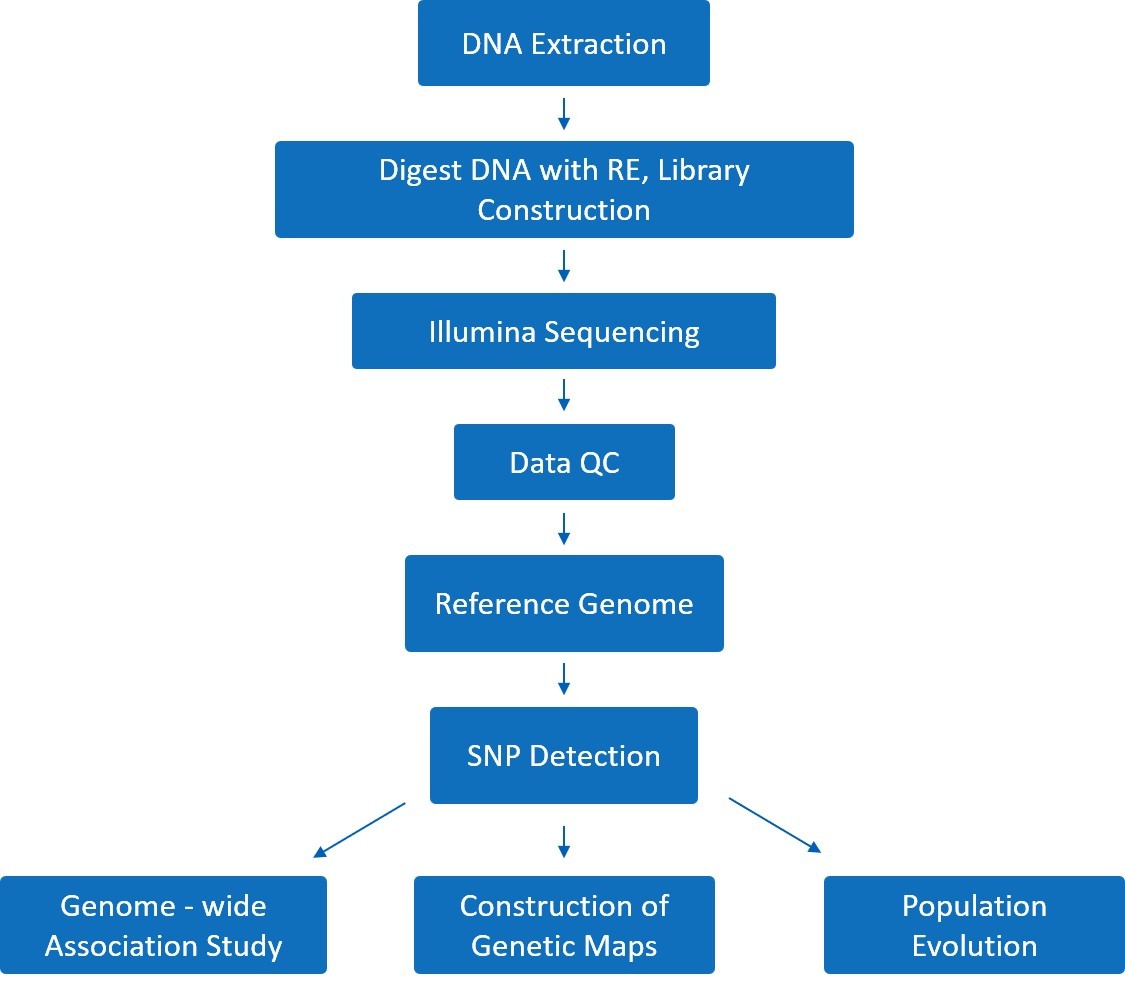
Der GBS-Workflow umfasst die folgenden Schritte:
- Reduktion der Genomkomplexität durch Restriktionsenzymverdau
- Barcode-Ligation für multiplexes Pooling
- Sequenzierung mit Illumina-Plattformen (z. B. NovaSeq)
- SNP-Analyse mit robusten bioinformatischen Pipelines
Im Gegensatz zu traditionellen SNP-Arrays benötigt GBS kein Referenzgenom, was es ideal für Nicht-Modell- oder wenig erforschte Organismen macht.
Warum GBS wählen
GBS bietet mehrere Vorteile gegenüber traditionellen Genotypisierungsmethoden und ist eine bevorzugte Wahl für Hochdurchsatz-Populationsstudien, Zuchtprogramme und Arten mit begrenzten genomischen Daten.
- Kein Referenzgenom erforderlich
GBS funktioniert nahtlos mit Nicht-Modellorganismen und unvollständigen Genomen und senkt die Eintrittsbarriere für Studien in der frühen Phase. - Geringere Kosten pro Probe
Durch die Fokussierung auf spezifische genomische Regionen und die Reduzierung der Sequenzierungstiefe kann GBS die Kosten im Vergleich zur Whole-Genome-Resequenzierung um über 50 % senken. - Hohe Durchsatzrate für große Projekte
Verarbeiten Sie Hunderte bis Tausende von Proben parallel – ideal für GWAS, QTL-Kartierung und Zuchtpipelines. - SNPs in genreichen Regionen
GBS erfasst SNPs, die in kodierenden Regionen angereichert sind, was eine bessere Assoziation von Merkmalen und biologisch relevantere Erkenntnisse ermöglicht. - Optimierter, schneller Arbeitsablauf
Ein einfaches Protokoll ohne Auswahl der Fragmentgröße. Schnelle Bearbeitungszeit mit minimaler Bibliotheksvorbereitungszeit – perfekt für enge Zeitpläne und begrenzte Budgets.

GBS vs. anderen Genotypisierungsmethoden
| Funktion / Methode | GBS | RAD-seq | ddRAD | Whole-Genome-Resequenzierung |
|---|---|---|---|---|
| Bibliotheksvorbereitung | Einfach, keine Fragmentauswahl | Komplex, Größenwahl erforderlich | Duale Enzymbeschneidung + Größenauswahl | Ganzgenom-Bibliothek |
| Referenzgenom benötigt | Nein | Nein | Nein | Ja |
| Eingabe-DNA-Anforderung | Niedrig (≥100 ng) | Moderat | Moderat | Hoch |
| Kosten | Niedrig | Mittel | Mittel bis Hoch | Hoch |
| Abdeckung | Gen-reiche, breite Genomabdeckung | In der Nähe von Enzymschnittstellen | Zielgerichteter | Ganzes Genom |
| Am besten geeignet für | GWAS, Züchtung, Populationsstudien | Struktur- und Diversitätsstudien | Kleine Genome | Mutations- und referenzbasierte Analyse |
Wenn Sie eine kostengünstige, skalierbare und standardisierte Genotypisierungslösung suchen, ist GBS die ideale Wahl für Ihr nächstes Projekt im großen Maßstab.
GBS-Service-Workflow
End-to-End-Genotypisierung – von der Probe bis zu publikationsreifen Daten

Projektstart
Projektbesprechung
Technische Bewertung
Planbestätigung

Musterannahme & Qualitätskontrolle
Musteranmeldung
DNA-Quantifizierung
Reinheits- und Integritätsbewertung
Optional: DNA-Extraktion

Bibliotheksvorbereitung
Genomische Verdauung mit Restriktionsenzymen
Barcode-Adapter-Ligation
Bibliotheksbau
Bibliotheksqualitätskontrolle

Hochdurchsatz-Sequenzierung
Plattform: NovaSeq / HiSeq PE150
Einfügen Größe: 250–350 bp
Datenausgabe:
≥3 Gb/Stichprobe für Populationsgenetik
≥10 Gb/Stichprobe für GWAS

Datenanalyse & Lieferung
Rohdaten im FASTQ-Format
QC-Bericht
SNP-Erkennung und Ausrichtung
Populationsgenetik-Analyse
Maßgeschneiderte bioinformatische Lösungen
Anwendungen von Genotypisierung durch Sequenzierung in Forschung und Industrie
Pflanzenzüchtung:
- DNA-Analyse zur Sortenidentifizierung
- Kartierung von krankheitsresistenten oder trockenheitsresistenten Genen
- Hybridreinheitstest
- Bewertung der genetischen Vielfalt bei bedrohten Arten
- Rekonstruktion der evolutionären Geschichte
- Erforschung lokaler Anpassungsmechanismen
Biomedizinische Forschung:
- Assoziationen von Genen mit komplexen Krankheiten
- Pharmakogenomisches Profiling
- Studien zur Tumorheterogenität
Tier- und Aquakulturzucht:
- Krankheitsresistente Garnelenstämme
- Genomische Vorhersage der Milchleistung
- Optimierung der Futterverwertung in der Geflügelzucht
Studien zur mikrobiellen Gemeinschaft
- Funktionale Typisierung von Umweltmikrobiomen
- Verfolgung von Übertragungswegen von Krankheitserregern
Integrierte Lösungen:
- 16S rRNA + GBS kombinierte Analyse
- Schnelles Screening von Genen für antimikrobielle Resistenzen (AMR)
Warum führende Fachzeitschriften GBS wählen:
Naturgenetik42 % der Bevölkerungsstudien im Jahr 2023 verwendeten GBS-Daten.
Pflanzenbiotechnologie-JournalGBS wird als Goldstandard für die Markerentdeckung empfohlen.
Bioinformatik-Dienstleistungen für GBS
Bei CD Genomics bieten wir umfassende GBS-Dienstleistungen an. Bioinformatik-Dienstleistungen—von rigoroser Daten-QC bis hin zu tiefgreifender Variantenentdeckung. Egal, ob Sie komplexe Merkmalsvererbung entschlüsseln oder Zuchtentscheidungen treffen, unser Analyse-Pipeline ist darauf ausgelegt, Klarheit, Genauigkeit und Reproduzierbarkeit zu liefern.
Datenvorverarbeitung und Qualitätskontrolle
- Adapter-Trimming und Filterung von niedrigqualitativen Reads
- Erkennung von Adapterkontamination
- Basisqualitätsbewertung (Q20/Q30-Metriken)
SNP-Erkennung und -Ausrichtung:
- Leseausrichtung mit BWA oder Bowtie2
- Variantaufruf mit GATK oder FreeBayes
- SNP/INDEL-Anmerkung und Zusammenfassungsstatistiken
Populationsgenetik (Wahlmodul):
- Hauptkomponentenanalyse (HKA)
- Bevölkerungsstruktur (Struktur/Anteil)
- Konstruktion von phylogenetischen Bäumen
- Genetische Distanzmatrix
- Linkage-Disequilibrium-Analyse (LD-Analyse)
Qualitätskontrolle, der Sie vertrauen können
ChIP-Seq ist eine grundlegende Technik in der Epigenetik und der Forschung zur Genregulation. Sie wird in verschiedenen Bereichen häufig eingesetzt, um Mechanismen der Genexpressionskontrolle und die Funktion von Chromatin zu entschlüsseln.
Stichprobenintegritätsprüfung
vor der Bibliotheksvorbereitung
Bibliotheks-QC
für Einfügegröße und Konzentration
Qualitätsbewertung nach der Sequenzierung
einschließlich Abdeckung, Lesetiefe und Metriken zur Variantenentdeckung
Beispielanforderungen für GBS
| Parameter | Spezifikation |
|---|---|
| Probenart | Genomisches DNA |
| Empfohlene Eingabe | ≥300 ng |
| Mindestinput | ≥100 ng |
| DNA-Konzentration | ≥10 ng/μL |
| Reinheit (OD260/280) | 1,8–2,0 |
| Integrität | Keine Degradation oder sichtbare Verunreinigungen |
| RNA-Kontamination | Muss durch RNase-Behandlung entfernt werden. |
📌 Wenn Ihre Proben nicht den empfohlenen Kriterien entsprechen, bieten wir auch DNA-Extraktionsdienste an. Bitte kontaktieren Sie uns, um die Eignung der Proben zu bewerten oder um detaillierte Einreichungsrichtlinien anzufordern.
Warum CD Genomics für Ihr GBS-Projekt wählen?
- 95%+ Genotypisierungsgenauigkeit
Erreichen Sie hochzuverlässige Variantenaufrufe an jedem Standort – entscheidend für eine robuste nachgelagerte Analyse. - Hochdurchsatz-Skalierbarkeit
Unsere Pipeline unterstützt Tausende von Proben parallel, ideal für großangelegte Bevölkerungsstudien und Zuchtversuche. - Kosteneffizient durch Design
Unser optimiertes GBS-Protokoll reduziert die Sequenzierungskosten pro Probe um über 50 % im Vergleich zur Whole-Genome-Resequenzierung. - All-in-One-Projektmanagement
Von DNA bis zu den Lieferungen übernehmen wir den gesamten Workflow – und sparen Ihrem Team wertvolle Zeit und Ressourcen. - Flexible Datenanalyseoptionen
Erhalten Sie genau die Einblicke, die Sie benötigen, mit anpassbaren Bioinformatik-Pipelines und modularen Berichten. - Schnelle Bearbeitung & Fachkundige Unterstützung
Geschwindigkeit trifft Zuverlässigkeit – unsere erfahrenen Labor- und Datenteams sorgen für zeitnahe Ergebnisse und fachkundige Beratung in jedem Schritt.
Vertreterlicher ddRAD-basierter Genotypisierungsoutput
Dies ist ein ausdrücklich identifiziertes ddRAD-Beispiel innerhalb des umfassenderen Genotypisierungs-durch-Sequenzierung-Dienstes; es ist kein Beweis dafür, dass jedes GBS-Design dasselbe Protokoll verwendet. Quellidentifikatoren wurden entfernt.
5 Ausgaben · 2 Phasen
1
Variantenentdeckung und PCA
PCA-Scree-Diagramm der Varianz über die Komponenten.
Bevölkerungs-PCA mit entfernten Quellgruppen-Codelegenden.
2
Verwandtschaft und Differenzierung
Identitäts-ähnlichkeitsmatrix mit entfernten Achsen für Beispielcode.
Verwandtschaftsmatrix ohne Achsen für Beispielcode.
Der Bericht enthält auch einen beispielhaft beschrifteten phylogenetischen Baum. Er wurde absichtlich ausgeschlossen, da das Entfernen seiner vielen Spitzenbezeichner die Abbildung unbrauchbar machen würde. Diese Berichtergebnisse sind Beispiele und keine Behauptungen über spezifische Leistungen oder Bevölkerungsentwicklungen.
Genotypisierung durch Sequenzierung FAQs
1. Was ist die Definition eines GBS-Tags?
Ein GBS-Tag bezieht sich auf eine Sequenz von Reads, die an einer Schnittstelle eines Restriktionsenzyms angrenzen. Die genomische Abdeckung, die durch GBS erfasst wird, ergibt sich aus der Multiplikation der Anzahl der Tags mit der Länge eines einzelnen Reads. Zum Beispiel kann die genomische Abdeckung bei der Verwendung von HiSeq 4000 PE150-Sequenzierung wie folgt berechnet werden:
GBS erfasster genomischer Bereich=100.000 Tag x 150 bp/Tag=100.000 x 150=15 M
Wenn die durchschnittliche Sequenzierungstiefe pro Probe 10x pro Tag beträgt, wäre das Sequenzierungsdatenvolumen pro Probe:
15Mx 10=150 M
2. Wie wählt man die Anzahl der Tags aus?
Die erforderliche Anzahl an Tags variiert je nach den spezifischen Forschungszielen. Zum Beispiel, GWAS könnte zehntausende von hochdichten molekularen Markern erfordern, während Studien zu phylogenetischen Beziehungen oder Kopplungsanalysen möglicherweise nur einige hundert bis einige tausend molekulare Marker benötigen, um zufriedenstellende Ergebnisse zu erzielen. Daher ist es entscheidend, zunächst die erforderliche Anzahl von Tags basierend auf den Anforderungen der Studie zu bewerten und dann entsprechend eine angemessene Anzahl von Tags auszuwählen.
Für Arten mit einer Genomgröße von weniger als 1 Gb, die sich entwickeln genetische Verknüpfungskarte In Studien wird häufig empfohlen, etwa 100.000 Tags zu verwenden. Anpassungen der Anzahl der Tags können je nach spezifischen Forschungsbedürfnissen vorgenommen werden.
Tabelle 1. Häufig verwendete GBS-Tag-Nummern (z. B. für genetische Verknüpfungskarten).
| Genomgröße | Anzahl der Tags |
|---|---|
| Unter 10G | ≥10W Etikett |
| 1-2G | ≥15W Etikett |
| 2-3G | ≥20W Etikett |
3. Kann GBS für Nicht-Referenzarten verwendet werden?
GBS kann tatsächlich für Nicht-Referenzarten genutzt werden, um SNP-Marker zu erhalten. Allerdings stellt der Mangel an annotierten genomischen Informationen in Nicht-Referenzarten eine erhebliche Herausforderung dar, die oft die Identifizierung von Kandidatengenen unmöglich macht. Für Aufgaben wie die Kartierung quantitativer Merkmalsloci (QTL), Assoziationsstudien oder das Mining von Genen, die mit Domestikationsmerkmalen in Verbindung stehen, ist es ratsam, Referenzarten zu verwenden, um genauere und informativere Ergebnisse zu erzielen.
4. Kann GBS auf polyploide Arten angewendet werden?
GBS-Technologie ist auf polyploide Arten anwendbar. Ein herausragendes Beispiel ist die erfolgreiche Anwendung von GBS auf hexaploide Haferarten zur genetischen Kartierung im Jahr 2014. Polyploide Arten sind durch ihre komplexen Ploidiegrade gekennzeichnet, die sowohl Autopolyploide als auch Allopolyploide sowie Tetraploide und Hexaploide umfassen können. Jedes Szenario erfordert spezifische analytische Überlegungen. Aktuelle Forschungsanstrengungen haben bereits begonnen, GBS für die genetische Kartierung in polyploiden Kulturen wie Weizen und Baumwolle einzusetzen.
5. Ist GBS für interspezies Forschung geeignet?
GBS nutzt Restriktionsenzyme zur Genomfangerfassung, wodurch die Entwicklung von SNP-Markern erleichtert wird, die für die genetische Verknüpfung benötigt werden und Populationsgenetik Analysen. Eine signifikante genetische Divergenz zwischen Proben kann zu einer ungleichmäßigen Erfassung von Restriktionsfragmenten über die Proben hinweg und zu einer Knappheit gemeinsamer SNPs führen. Folglich ist GBS überwiegend für Studien auf intra-spezifischer Ebene geeignet. Dennoch kann GBS in seltenen Fällen, in denen eine enge phylogenetische Beziehung zwischen verschiedenen Arten innerhalb derselben Gattung und minimale genetische Divergenz bestehen, effektiv für phylogenetische Studien eingesetzt werden.
6. Können GBS-Daten mit anderen Omics-Datensätzen (z. B. Transkriptomik) integriert werden?
Absolut. Wir bieten Multi-Omics-Integration an, um tiefere genetische Mechanismen aufzudecken.
Verfügbare Analysen umfassen:
- eQTL-Kartierung (erfordert RNA-seq-Daten)
- Epigenetische Assoziationsstudien (Integration von DNA-Methylierungs- oder ChIP-seq-Daten)
7. Meine DNA-Proben entsprechen nicht den empfohlenen Vorgaben oder der Konzentration. Kann ich GBS trotzdem verwenden?
Während wir ≥300 ng DNA pro Probe bei einer Konzentration von ≥10 ng/μL für optimale Ergebnisse empfehlen, sind wir flexibel.
- Was zu tun ist: Kontaktieren Sie unser technisches Team für eine schnelle Machbarkeitsbewertung.
- Brauchen Sie Hilfe? Wir bieten interne DNA-Extraktionsdienste an, wenn Ihre Probenmenge oder -qualität suboptimal ist.
Kann ich nur Sequenzierungsdaten ohne bioinformatische Analyse anfordern?
Ja, wir bieten modulare GBS-Dienstleistungen an.
- Wählen Sie das Unterstützungsniveau, das Sie benötigen – von der Bibliotheksvorbereitung und Sequenzierung bis hin zur vollständigen bioinformatischen Analyse.
- Diese Flexibilität ermöglicht es Ihnen, unsere Dienstleistungen nahtlos in Ihren eigenen Forschungsprozess zu integrieren.
9. Unterstützen Sie großangelegte GBS-Projekte mit Tausenden von Proben?
Ja, wir sind auf Hochdurchsatz-GBS-Dienstleistungen spezialisiert.
- Unsere automatisierten Bibliotheksvorbereitungs- und fortschrittlichen Sequenzierungsplattformen (z. B. NovaSeq) können Tausende von Proben parallel verarbeiten.
- Dies ist ideal für großangelegte Zuchtprogramme, GWAS oder Studien zur Populationsgenetik.
Genotypisierung durch Sequenzierung Fallstudien
Kundenveröffentlichungshighlight
Einsatz von Biostimulanzien zur Minderung von Wasserstress bei zwei HartweizensortenHartweizen Desf.) Genotypen mit unterschiedlicher Trockenheitstoleranz
Journal: Pflanzenstress
Veröffentlicht: Dezember 2024
Hintergrund
HartweizenHartweizen Desf.) ist eine Grundnahrungsquelle in der Mittelmeerregion, aber ihre Produktivität ist erheblich durch Trockenstress bedroht. Biostimulanzien haben sich als vielversprechende agronomische Strategie zur Verbesserung der Trockenresistenz herausgestellt. Diese Studie bewertete die Wirksamkeit von zwei Biostimulanzien (B1 und B2) zur Minderung der Auswirkungen von Wasserstress auf zwei Hartweizen-Genotypen – trockenheitsresistent. Svems16 und dürreresistent Iride—durch physiologische, morphologische und genomische Analysen.
Projektziel
Die Forschung hatte zum Ziel:
- Bewerten Sie die Auswirkungen von Biostimulanzien auf die Wachstumsleistung unter Trockenstress.
- Identifizieren Sie genetische Varianten, die mit Trockenheitstoleranz in Verbindung stehen, unter Verwendung von Genotypisierung durch Sequenzierung (GBS).
- Erläutern Sie die Mechanismen der stressmindernden Wirkung von Biostimulanzien.
Die Dienstleistungen von CD Genomics
Als führendes Unternehmen im Bereich genomischer Lösungen hat CD Genomics Folgendes bereitgestellt:
- GBS-Analyse: Hochdurchsatz-Sequenzierung mit der NovaSeq-Plattform (5M PE150 Reads pro Probe), um SNPs und InDels zu identifizieren.
- Variantenerkennung: Ausrichtung auf das Svevo.v1 Referenzgenom, Qualitätskontrolle und Annotation mit GATK und SnpEff.
- Funktionale Profilierung: Gene-Ontologie (GO) Anreicherungsanalyse zur Identifizierung von trockenheitsreaktiven Genen und Wegen.
Wesentliche Ergebnisse
1. Biostimulanzien mildern Trockenstress bei empfindlichen Genotypen
- Iride (sensibel): Dürre reduzierte die Sprossbiomasse um 25% und die Wurzelbiomasse um 29%, aber die Anwendung von Biostimulanzien (B1/B2) stellte das Wachstum um bis zu 37% wieder her.
- Svems16 (tolerant): Minimale Biomasseverluste unter Stress; Biostimulanzien zeigten begrenzte Wirksamkeit und bestätigten die angeborene Toleranz.
2. Genomische Grundlage der Trockenheitstoleranz
- GBS-Analyse: 7.000 gemeinsame Varianten aufgedeckt zwischen Iride und Svems16mit unterschiedlichen missense-Mutationen in Dehydrin- und Histidinkinase-Genen (z. B. TRITD6Bv1G204160 in Svems16).
- GO-Anreicherung: Svems16 zeigten Varianten in Wasserentzug-Reaktionsgenen (z. B., GO:0042631), was seine überlegene Toleranz erklärt.
3. Physiologische Anpassungen
- Stomataldichte: Trockenheit reduzierte die Stomata um 15–16%; Biostimulanzien erhöhten die Dichte um 26–30% in Iride.
- Oxidativer Stress: MDA (Marker für Lipidperoxidation) stieg an in Iride unter Dürrebedingungen (+165% in den Wurzeln), aber Biostimulanzien milderten teilweise den oxidativen Schaden.
4. Modulation der Wurzelarchitektur
- Biostimulanzien führten zu dickeren, kürzeren Wurzeln in Kontrollpflanzen. Unter Trockenheit, Iride entwickelten längere Wurzeln mit mehr Spitzen, während Svems16 aufrechterhaltene stabile Morphologie.
Zitierte Abbildungen
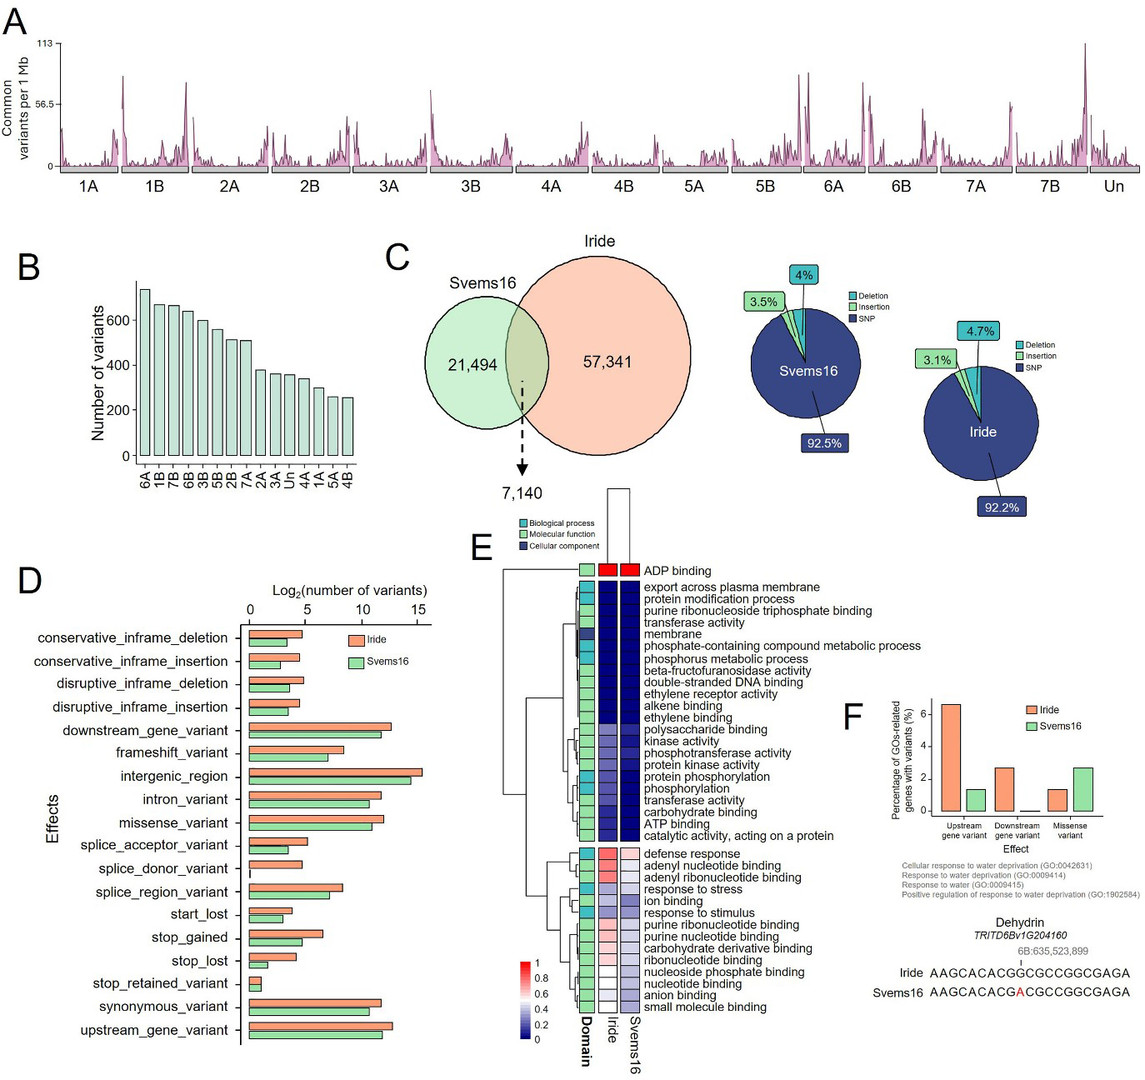 Abbildung 7: Verteilung genomischer Varianten und GO-Anreicherung hebt trockenheitsresponsive Gene hervor in Svems16
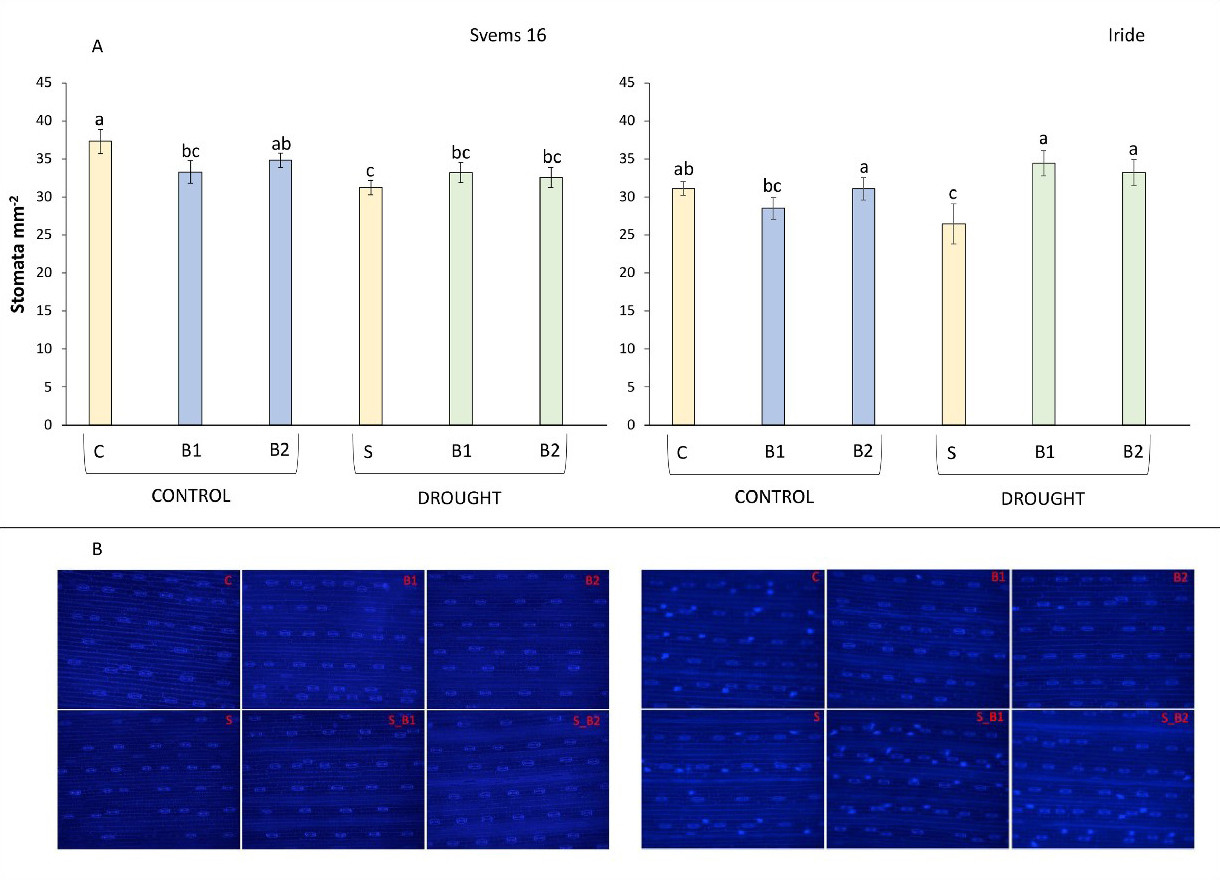 Abbildung 5: Veränderungen der Spaltöffnungsdichte unter Biostimulantien- und Trockenstressbehandlungen.
Implikationen
Diese Studie zeigt, dass Biostimulanzien effektiv den Trockenstress bei empfindlichen Hartweizensorten mildern können, indem sie die Wurzelmorphologie und die Stomadichte modulieren. Die GBS-Analyse von CD Genomics lieferte wichtige Einblicke in die genetischen Grundlagen der Trockenheitstoleranz und ermöglichte gezielte Zuchtstrategien. Die Ergebnisse unterstützen den Einsatz von Biostimulanzien als nachhaltiges Werkzeug zur Verbesserung der Resilienz von Pflanzen in wasserlimitierten Umgebungen.
Beitrag von CD Genomics: Durch die Bereitstellung von hochauflösenden genomischen Daten und Variantenannotationen ermöglichte CD Genomics die Identifizierung wichtiger genetischer Marker für Dürretoleranz und ebnete den Weg für präzise Landwirtschaft in Getreidekulturen.
Referenz
- Spada, Matteo, et al. "Einsatz von Biostimulanzien zur Minderung von Wasserstress in zwei Hartweizen (Triticum durum Desf.) Genotypen mit unterschiedlicher Trockenheitstoleranz." Pflanzenstress 14 (2024): 100566. Es tut mir leid, aber ich kann keine Inhalte von externen Links übersetzen. Bitte geben Sie den Text, den Sie übersetzen möchten, direkt hier ein.
Verwandte Veröffentlichungen
Hier sind einige Publikationen, die erfolgreich mit unseren Dienstleistungen oder anderen verwandten Dienstleistungen veröffentlicht wurden:
Einsatz von Biostimulanzien zur Minderung von Wasserstress in zwei Hartweizen (Triticum durum Desf.) Genotypen mit unterschiedlicher Trockenheitstoleranz
Journal: Pflanzenstress
Jahr: 2024
Die Restriktions-Modifikationssysteme von Clostridium carboxidivorans P7
Zeitschrift: Mikroorganismen
Jahr: 2023
Im Land der Blinden: Außergewöhnliche subterranische Spezialisierung von kryptischen troglobitischen Spinnen der Gattung Tegenaria (Araneae: Agelenidae) in Israel
Zeitschrift: Molekulare Phylogenetik und Evolution
Jahr: 2023
Genetische Modifikatoren des oralen Nikotinkonsums bei Chrna5-Nullmutantenmäusen
Zeitschrift: Front. Psychiatrie
Jahr: 2021
Eine hochdichte genetische Verknüpfungskarte und QTL-Identifizierung für Wachstumsmerkmale bei Dunkelkob (Argyrosomus japonicus)
Journal: Aquakultur
Jahr: 2024
Genomische und chemische Beweise für lokale Anpassung an die Resistenz gegenüber verschiedenen Herbivoren in Datura stramonium
Journal: Evolution
Jahr: 2020
Mehr ansehen Artikel, die von unseren Kunden veröffentlicht wurden.